
| 编号 | 581 | |
| 名称 | Protein Inverse Folding (ABACUS-T) | |
| 封面 |  | |
| 描述 | 基于ABACUS-T模型的序列重设计或逆向折叠。基于ABACUS-T模型实现,该模型是一种多模态逆向折叠模型,以氨基酸序列空间去噪扩散执行逆折叠,整合原子侧链 / 配体相互作用、预训练蛋白语言模型、多骨架构象及 MSA 进化信息,实现更精确逆折叠,且无需固定预设残基即可生成功能活性序列。利用该模型重新设计的蛋白质展现出显著改良效果。 | |
| 标签 |
| |
| 作者 | Liu, Y | |
| 发布时间 | 2025-11-19 00:00:00 | |
| 参考文献 | Liu, Y., Wu, R., Wang, X. et al. Enhancing functional proteins through multimodal inverse folding with ABACUS-T. Nat Commun 16, 10177 (2025). | |
- 简介
- 参数说明
- Single State
- Structure
- Number of Designs
- Chain
- Type
- Position
- Sampling Temp
- Use MSA
- Output
- Multiple States
- Multiple States Structures
- Number of Designs
- Reference Chain
- Type
- Position
- Sampling Temp
- Use MSA
- Output
- 结果说明
- Single State 模式
- multiple 模式
- 参考文献
Protein Design (ABACUS-T)
简介
基于结构的序列重设计或逆向折叠。基于ABACUS-T模型实现,该模型是一种多模态逆向折叠模型,以氨基酸序列空间去噪扩散执行逆折叠,整合原子侧链 / 配体相互作用、预训练蛋白语言模型、多骨架构象及 MSA 进化信息,实现更精确逆折叠,且无需固定预设残基即可生成功能活性序列。利用该模型重新设计的蛋白质展现出显著改良效果。例如,一种阿洛糖结合蛋白的亲和力提升了17倍,同时仍然保留其必要的构象变化。总体而言,ABACUS-T为在生物技术应用中高效重新设计具备特定功能的蛋白质提供了极具前景的解决方案。
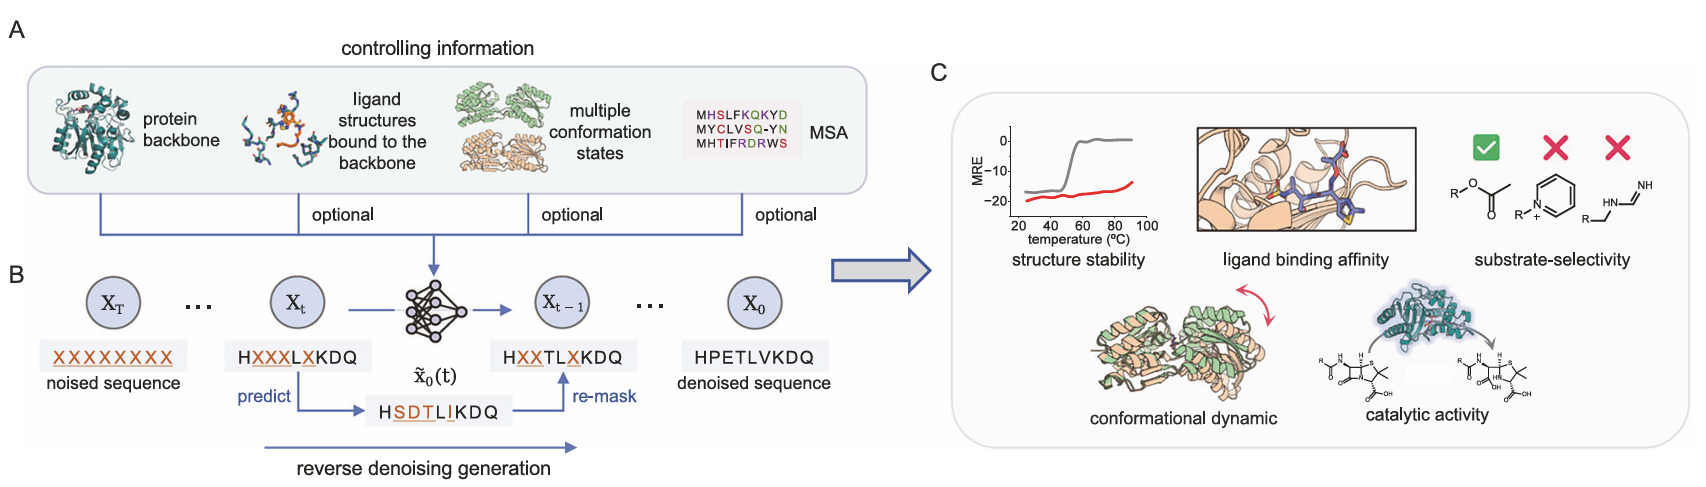
在ABACUS-T每个去噪步骤中,不仅残基类型会被解码,侧链构象也会同步解码。此外,每个去噪步骤都会通过自条件机制,将前一步的输出氨基酸序列(其中包含预先嵌入的ESM蛋白语言模型信息以及侧链原子结构)作为输入的一部分。为促进生成不仅可折叠且具有功能活性的蛋白序列,ABACUS-T在以单一主链为输入条件的基础上,还可进一步使用三类可选输入,包括与该主链结合的配体分子的原子结构、该蛋白的多种主链构象状态、目标蛋白的多序列比对(MSA)。
与其他模型比较结果:
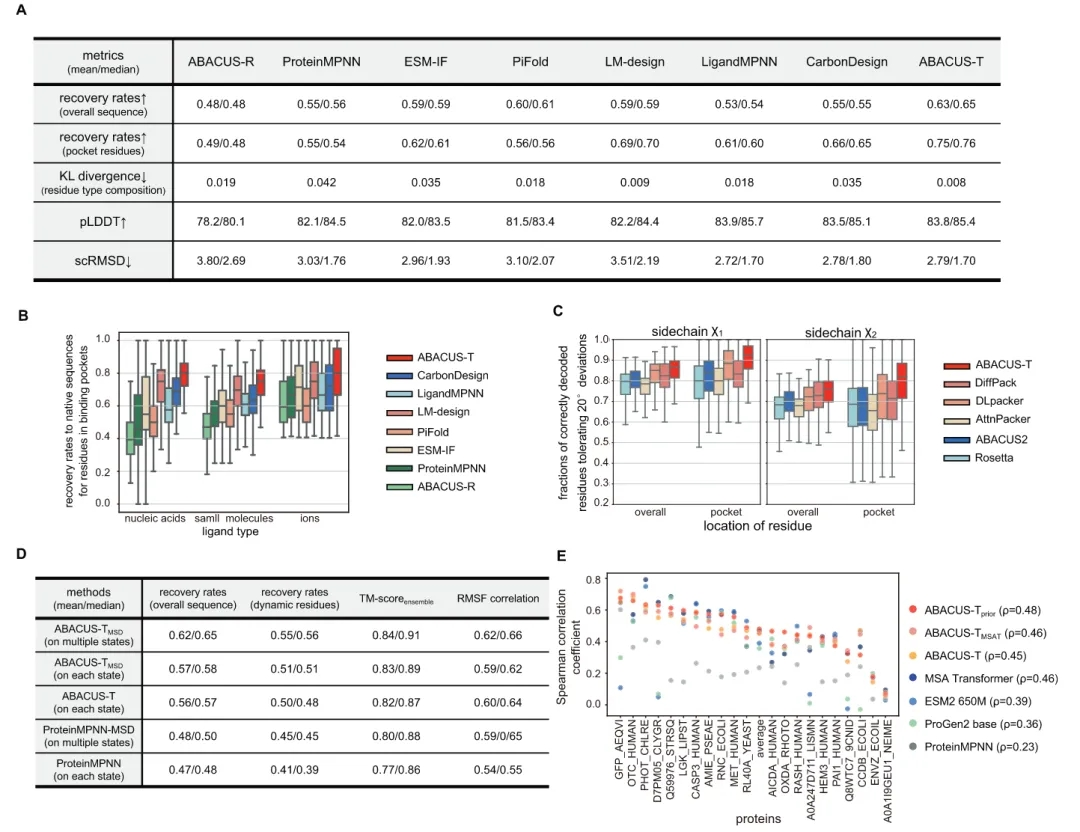
ABACUS-T在pLDDT和scRMSD指标上与LigandMPNN和CarbonDesign相当,并且在残基组成指标上与LM-design类似,但在其余对比中ABACUS-T均以显著优势优于其他方法。尤其是,ABACUS-T对口袋残基的高回收率与其较小的scRMSD相结合,可能在生成具有功能活性的序列方面相较先前方法取得关键性进步(上图B)。随后,为了评估ABACUS-T在侧链构象建模方面的准确性,使用ABACUS-T在天然主链结构上对天然序列进行侧链重构,并将结果与数种已有方法进行比较。上图C展示了各方法在正确预测χ1或χ2扭转角的侧链比例分布。ABACUS-T相对于其他方法实现了显著改善的χ1和χ2预测。
可接受多个主链结构作为输入的ABACUS-TMSD的结果与以下方案进行了比较:使用ABACUS-T的单状态设计;使用ABACUS-TMSD分别对每个构象单独进行单状态设计;使用ProteinMPNN的单状态设计;使用ProteinMPNN-MSD的多状态设计。比较基于所有残基的天然侧链类型恢复率,以及那些在不同构象间表现出较大结构变化的残基(称为动态残基)的恢复率(上图D)。虽然所有方法在动态残基上的恢复率均低于整体残基,但ABACUS-TMSD和ProteinMPNN-MSD的多状态设计均优于其对应基础模型的单状态设计。此外,ABACUS-TMSD相较其他模型表现出了显著提升,对于所有残基和动态残基,绝对恢复率提升均超过0.05。
参数说明
Single State
在单一蛋白构象状态下进行序列设计
Structure
蛋白的结构文件,PDB或CIF格式(或对应的压缩格式,如:cif.gz)。
Number of Designs
设计的序列数量,目前最大支持1000条。
Chain
指定需要设计的链名,支持多链,如A,B。注意:输入多链时,也仅按单链进行设计,并合并结果,因为当前模型不支持跨链设计。。
Type
设计残基模式:固定(Fix,指定Position参数中的残基在设计时保持不变)或者设计(Design,指定Position参数中的残基进行设计,而其他未指定残基在设计时保持不变)。
Position
设置链上的氨基酸序号,对设置的氨基酸根据Type选项进行固定或设计。格式为链名+残基编号(从1开始的位置顺序编号),支持范围设置,多段区域时用逗号分隔,如:A85-100,A114,B1-100表示:
Chain参数指定的A链上,第85至100,114号残基,B链上,第1至100号残基,进行Type指定形式的固定或设计。
链名也可省略,如:85-100,114,表示Chain参数指定的所有链上的相同位置残基,进行固定或设计。
注意:Chain与Position参数必须至少设置一个。
Sampling Temp
采样氨基酸概率分布时使用的“温度系数”,用来控制随机性/多样性。建议的取值为0.1、0.15、0.2、0.25、0.3。较高的值会导致更多的多样性。默认:0.1,数值范围为0 ~ 1.5。
Use MSA
是否采用MSA信息,引入进化约束,并结合模型残基分布与进化分布加权,修正生成残基的概率偏好,从而提升序列生成准确性与可靠性。
注意: 开启MSA,会显著增加计算时间,MSA查询和处理时间约60分钟左右。请耐心等待!
Output
输出设计的序列文件,FASTA格式,默认为design_sstate.fasta。
Multiple States
在同一蛋白链的多个构象状态下,进行序列设计。
Multiple States Structures
同一蛋白链的多个构象结构的打包压缩文件,支持的压缩格式:.zip、.gz、.tar、.tar.gz、.tgz、.tar.bz2、.tbz2、.tar.xz、.txz
注意:这些结构中应包含同一蛋白链,目前支持的最大结构数量为100
Number of Designs
设计的序列数量,目前最大支持1000条。
Reference Chain
指定其中一个结构的一条链作为参考链进行设计,格式为文件名(不含后缀名),链名,如1gub,A表示指定结构1gub中的A链作为参考链进行设计。
Type
同Single State模式。
Position
同Single State模式。
Sampling Temp
同Single State模式。
Use MSA
同Single State模式。
Output
输出设计的序列文件,FASTA格式,默认为design_mstate.fasta。
结果说明
Single State 模式
输出设计的序列文件design_sstate.fasta,文件内容如下:
>original
AAPLAATASKFLGCAYGAQQAPGFAQYWNKLTPENGGKWGSVEAVRDQMDWSTLDAAYRFAQANQMPFQMHVMVWGNQQPEWIKTLRPAEQRREIEQWFAAVAQRYPDIALLEVVNEPLNDPPSKADTGGGNYLQALGGNGDSGWEWVLQSFRLARRHFPHTKLMINDYSITSSAQATQKYLQIVRLLQRENLVDAIGVQEHAFETTPEVAVSVHRDNLDALAATGLPIYITEFDLDGPTDAQQLADYKRVFPVFWEHPAVHGITLWGFRPGLWRDKEAAYLIRADGTERPALTWLRDYVAAHPG.
>rank1; overall_identity=0.675; violation=0
QKPMAAGAAKFLGCAYSSSQAPGFENYWNAVTPENGGKWGSIEPTRDQMNWTELDNAYNFAQQHNFPFRHHVLVWGQQQPQWIHSLPPAEQRAAIEEWFKAVAARYPNIDQLEVVNEPLHEPPNSNGYGGGNYIEALGGNGETGWEWVVEAFRLARKYFPNTKLMINDYNITNSSANTDRYLEIVNQLQKENLVDVIGVQCHSFSTQPGVPVSVHRANLDRLASTGLPIMITEFDIDGPTDQIQLNEYKRVFPVYWNHPAVVGVTMWGYRPGLWRHAQNAFLINADGSERPALVWLRDYVAAHPR
>rank2; overall_identity=0.695; violation=1
QKPMAAGAAKWLGCAYGSGQAPGFETYFNAVTPENGGKWGSIEPTRNQMNWTELDAAYNFAQAHNMPFRHHVLVWGQQQPQWISSLPPAEQRKAIEEWFAAVAARYPNIDHLEVVNEPLNDPPNSNGYGGGNYIEALGGNGASGWEWVVEAFRLARKYFPNTKLMINDYNIENSSANTDRYLEIVNLLQKENLVDVIGTQCHSFCTQPGVPMSVHRANLDRLASTGLPIMITEFDIDGPTDQIQLNEYKRVFPVYWNHPAVVGVTLWGYRPGLWRHAENAYLVNADGTERPALVWLRDYVAAHPR
说明:
| 属性 | 含义说明 |
|---|---|
| overall_identity | 与原始序列对比的序列一致性(identity) |
| violation (序列按此指标排序) | 违反约束 / 不合理结构或几何的计数(数值越小越好) |
将 violation 作为评估设计序列结构质量的核心指标,具体包括以下几类违反几何约束或结构不合理的类型:
| 违约类型 | 主要含义/检查内容 | 判定标准(概念性描述) | 说明示例 |
|---|---|---|---|
| 残基间键长/键角违约 | 相邻残基之间的主链几何是否合理(如 C–N 键长、CA–C–N 角、C–N–CA 角等) | 若主链键长或键角与标准蛋白结构中常见取值相比,出现较大偏离,则视为不合理 | 例如,肽键明显过长或过短、主链弯折角度异常尖锐或扭曲 |
| 残基间立体冲突(Clash) | 不同残基的原子是否彼此“挤在一起”,产生严重空间重叠 | 若两个原子之间的距离明显小于其正常应保持的安全距离,则视为发生立体冲突 | 例如,侧链原子几乎占据同一空间,出现“原子穿插”现象 |
| 残基内几何违约 | 单个残基内部原子之间的空间关系是否合理 | 若同一残基内部的原子间距离不符合该氨基酸常见的几何构象(过近或过远),则视为几何不合理 | 例如,某些键长显著拉长/压缩,或原子位置导致残基内部出现异常紧密堆积 |
输出复合物序列的批量结构预测模式文件abacusT_complex_batch.fasta
输出设计后的结构打包文件,例如:result_single.tar.gz
multiple 模式
输出结果文件design_mstate.fasta,文件内容如下:
>original
AAEYAVVLKTLSNPFWVDMKKGIEDEAKTLGVSVDIFASPSEGDFQSQLQLFEDLSNKNYKGIAFAPLSSVNLVMPVARAWKKGIYLVNLDEKIDMDNLKKAGGNVEAFVTTDNVAVGAKGASFIIDKLGAEGGEVAIIEGKAGNASGEARRNGATEAFKKASQIKLVASQPADWDRIKALDVATNVLQRNPNIKAIYCANDTMAMGVAQAVANAGKTGKVLVVGTDGIPEARKMVEAGQMTATVAQNPADIGATGLKLMVDAEKSGKVIPLDKAPEFKLVDSILVTQ
>rank1; overall_identity=0.898; violations=5,0,3,0; avg_violation=2.00
AKEYAAVLKTLSNPFWVDMKKGIEAEAKKLGVSVDIFAAPSEGDLAAQLNLFEDLSNKNYKGIMLAPLSSTNLVNPVAEAWKKGIYLVNLDEKIDMDNLKKAGGNVEAFVTTDNVAVGAKGASFIIDKLGAEGGEVAIIEGKAGNASGEARRNGATEAFKKASQIKLVASQPADWDRIKALDVATNVLQRNPNIKAIYCANDTMAMGVAQAVANAGKTGKVLVVGTDGIPEARKMVEAGQMTATVAQNPADIGATGLKLMVDAEKSGKVIPLDKAPEFKLVDSILVTQ
>rank2; overall_identity=0.905; violations=5,1,3,0; avg_violation=2.25
AKEYAAVLKTLSNPFWVDMKKGIEAEAKKLGVSVDIFAAPSEGDLQSQLNLFEDLSNKNYKGIMLAPLSSTNLVNPVAKAWKKGIYLVNLDEKIDMDNLKKAGGNVEAFVTTDNVAVGAKGASFIIDKLGAEGGEVAIIEGKAGNASGEARRNGATEAFKKASQIKLVASQPADWDRIKALDVATNVLQRNPNIKAIYCANDTMAMGVAQAVANAGKTGKVLVVGTDGIPEARKMVEAGQMTATVAQNPADIGATGLKLMVDAEKSGKVIPLDKAPEFKLVDSILVTQ
说明:
| 属性 | 含义说明 |
|---|---|
| overall_identity | 全序列一致性:与原始序列相比的序列一致性(identity) |
| violations | 各构象状态的违反约束计数(格式:构象1, 构象2, 构象3, 构象4) |
| avg_violation (序列按此指标排序) | 平均违反约束值(越小越好) |
注意:每个构象的violation评估与single模式保持一致
输出设计后的结构打包文件,例如:result_multiple.tar.gz
参考文献
- Liu, Y., Wu, R., Wang, X. et al. Enhancing functional proteins through multimodal inverse folding with ABACUS-T. Nat Commun 16, 10177 (2025).DOI:10.1038/s41467-025-65175-3

