Structure Prediction (FKSFold-Chai)
简介
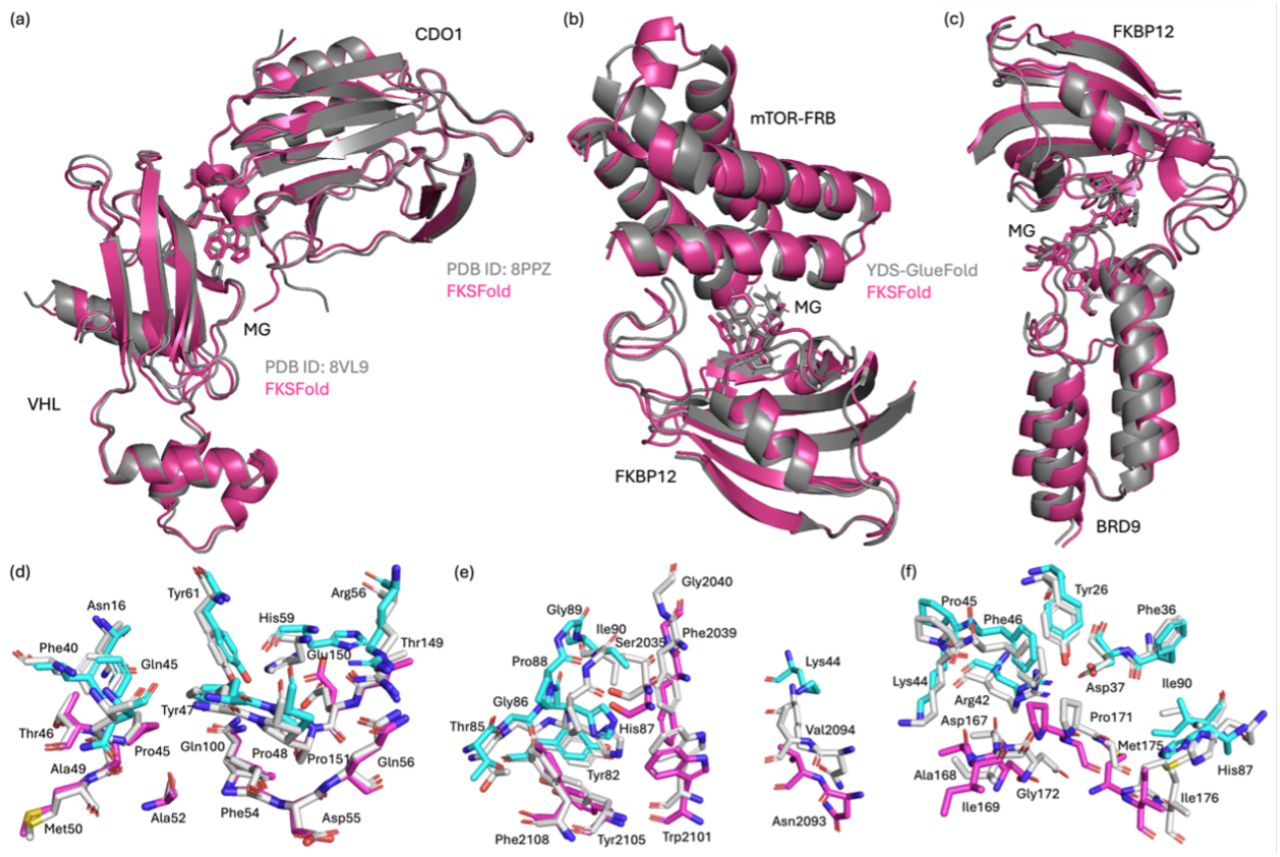
基于Chai-1开发的针对分子胶复合物体系的结构预测模型。
参数说明
Protein Sequence
蛋白的序列文件,FASTA格式,支持多条序列。
DNA Sequence
DNA核酸的序列文件,FASTA格式,支持多条序列。
RNA Sequence
RNA核酸分子的序列文件,FASTA格式,支持多条序列。
备注:当前24GB的GPU显存能计算的残基/碱基数量在2048个左右。
在Protein、DNA、RNA序列中,都支持残基或碱基的修饰,用CCD进行定义,CCD的介绍参考https://www.wwpdb.org/data/ccd 编号查询网址为https://www.ebi.ac.uk/pdbe-srv/pdbechem/
表示在序列的N端发生了乙酰化;
表示序列中的残基P发生了羟基化修饰,变成HY3(CCD code)
Ligand
文本文件包含小分子的结构信息,用SMILES格式,支持多个小分子,每行放置一个,示例如下:
注意:不适用于配体蛋白或多肽的氨基酸序列格式输入。
Restraints
包含残基间距离限制信息的文本文件。距离限制的类型有两种:两个残基间的距离限制 ,一个残基与一条链之间的距离限制 。
两个残基间的距离限制 的定义由五部分组成:
残基1所在序列的顺序编号(序列的顺序编号,是依次按上述参数Protein、DNA、RNA中的序列顺序与数量,从1开始进行编号,例如:当有2条蛋白序列,1条DNA序列,1条RNA序列时,各序列对应的编号为:第一条蛋白序列编号为1,第二条蛋白序列编号为2,DNA序列编号为3,RNA序列编号为4)
残基1的符号及位置编号(如:R84表示84号残基R)
残基2所在序列的顺序编号
残基2的符号及位置编号
残基间的最大距离(单位为埃)
五部分由逗号分隔,例如:1,R84,3,G7,10.0
一个残基与一条链之间的距离限制 表示该残基与链中任意一个残基的距离满足限制即可。其定义方式与上述类似,差异在于,残基1与残基2的符号及位置编号,其中一个需设置为0(不可同时为0),例如:1,R84,3,0,10.0
支持放置多个距离限制,每行放置一个即可,包含多个距离限制信息的文件内容示例如下:
结果说明
输出结果文件为排名前5的复合物结构rank_1-5.cif和pred_scores_chai1.csv,csv中包含信息如下:
列名
说明
Name
结构名称
aggregate_score
对预测结构的质量排序的指标分数,值范围在-100至1.0之间,越大表示预测结构的质量越高。该分数综合考虑了三个指标:ptm, iptm, has_clash, 计算公式为: Aggregate_Score = 0.8 × ipTM + 0.2 × pTM − 100 × has_clash
ptm
预测的TM分数(the predicted template modeling score),衡量预测结构整体准确性,越大表示越准确,该分数大于0.5时,表示结构整体折叠可能与真实结构相似
iptm
预测的亚基接触面的TM分数(the interface predicted template modeling score),当预测结构为复合物时才有该评价指标,衡量复合物中各个亚基之间相对位置的预测准确性,越大表示越准确,大于0.8表示高质量预测,小于0.6表示预测可能失败,0.6-0.8为灰色地带,预测正确与否不确定
per_chain_ptm
每条链单独计算的 pTM 分数,用于评估复合物中各个单链结构折叠预测的可靠性。该值可用于判断某一条链是否预测质量较低。
per_chain_pair_iptm
每一对链之间的 界面 ipTM 分数矩阵,用于评估复合物中不同链对之间相互作用界面的预测可靠性。
has_inter_chain_clashes
是否存在 跨链原子碰撞(inter-chain clashes) 的标志。通常为布尔值或 0/1。若存在碰撞(1),说明不同链之间存在严重空间重叠,结构可能不合理。
chain_chain_clashes
各链之间发生的 原子碰撞数量或碰撞统计信息,用于进一步评估复合物界面是否存在结构冲突。
actif_ptm
用于衡量复合物预测中 参与相互作用界面的区域结构质量。相比整体 pTM,更关注界面区域结构的可靠性。
mean_interface_ptm
所有预测界面区域的 平均 pTM 分数,用于整体评估复合物界面结构的可靠性。
protein_mean_interface_ptm
仅针对 蛋白质链之间界面 计算的平均 interface pTM 分数,用于评估蛋白–蛋白相互作用界面预测质量。
pae_scores
用于表示模型预测中不同残基之间的相对位置误差。数值越低表示预测越可靠,常用于分析结构域之间或链之间的相对定位可信度。
参考文献
FKSFold: Improving AlphaFold3-Type Predictions of Molecular Glue-Induced Ternary Complexes with Feynman-Kac-Steered Diffusion. Jian Shen, Shengmin Zhou, Xing Che. bioRxiv,2025.05.03.651455.DOI:10.1101/2025.05.03.651455