
| 编号 | 489 | |
| 名称 | Protein Binder Design (BindCraft) | |
| 封面 |  | |
| 描述 | 设计蛋白高亲和力Binder,可以是线性多肽或小蛋白。 | |
| 标签 |
| |
| 作者 | Martin Pacesa | |
| 发布时间 | 2025-09-12 12:25:50 | |
| 参考文献 | Pacesa, M., Nickel, L., Schellhaas, C. et al. One-shot design of functional protein binders with BindCraft. Nature (2025). | |
- 简介
- 关于FreeBindCraft功能总结
- 全面开源
- 性能对比
- 参数说明
- Target
- Chain
- Hotspot
- Length
- Number of Designs
- Flexible
- 结果说明
- 参考文献
Protein Binder Design (BindCraft)
简介
设计蛋白高亲和力Binder,可以是线性多肽或小蛋白。模块基于FreeBindCraft实现(FreeBindCraft不同于BindCraft之处在于去掉了商业收费的PyRosetta,使用开源替代),其算法特色在于巧妙利用了AlphaFold2(AF2)的预训练权重,通过反向传播(Backpropagation) 进行“序列幻觉”设计(Hallucination),从头生成能与目标蛋白精准结合的多肽/小蛋白。其自动化流程简洁高效:
- 输入目标蛋白结构:AF2-multimer模型生成初始Binder骨架与序列,并同步优化结合界面。
- 序列优化(ProteinMPNN):在固定结合界面的前提下,优化Binder核心与表面序列,提升其表达性和稳定性。
- 质量过滤(AF2单体模型):最终通过AF2单体模型进行严格过滤,确保设计出的Binder质量可靠。
与传统方法固定目标蛋白结构不同,FreeBindCraft允许目标和结合剂的骨架均保持一定灵活性,从而能动态“塑形”出完美匹配的界面,更真实地模拟自然界的诱导拟合(Induced Fit)过程。
研究人员在12个极具挑战性的目标上测试了FreeBindCraft,涵盖了细胞受体、过敏原、基因编辑酶等,仅测试少量设计(6-53个)便取得了惊人成果:
- 免疫检查点(PD-1/PD-L1):
PD-1:53个设计中有13个成功,最强结合剂亲和力(Kd)<1 nM,并可有效阻断天然配体结合。
PD-L1:9个设计中有7个成功,展现出高特异性。 - 过敏原(Bet v1):成功设计出能中和IgE抗体反应的结合剂,单分子即可阻断50%的IgE结合,有望用于过敏治疗。
- 基因编辑酶(SpCas9):6个设计全部成功,能有效抑制Cas9的编辑活性,为精准调控基因编辑提供了新工具。
- 病毒重定向(AAV):成功设计出微型结合剂,使腺相关病毒(AAV)能特异性靶向HER2/PD-L1等靶点,将基因递送效率提升高达100倍,为基因疗法开辟了新途径。
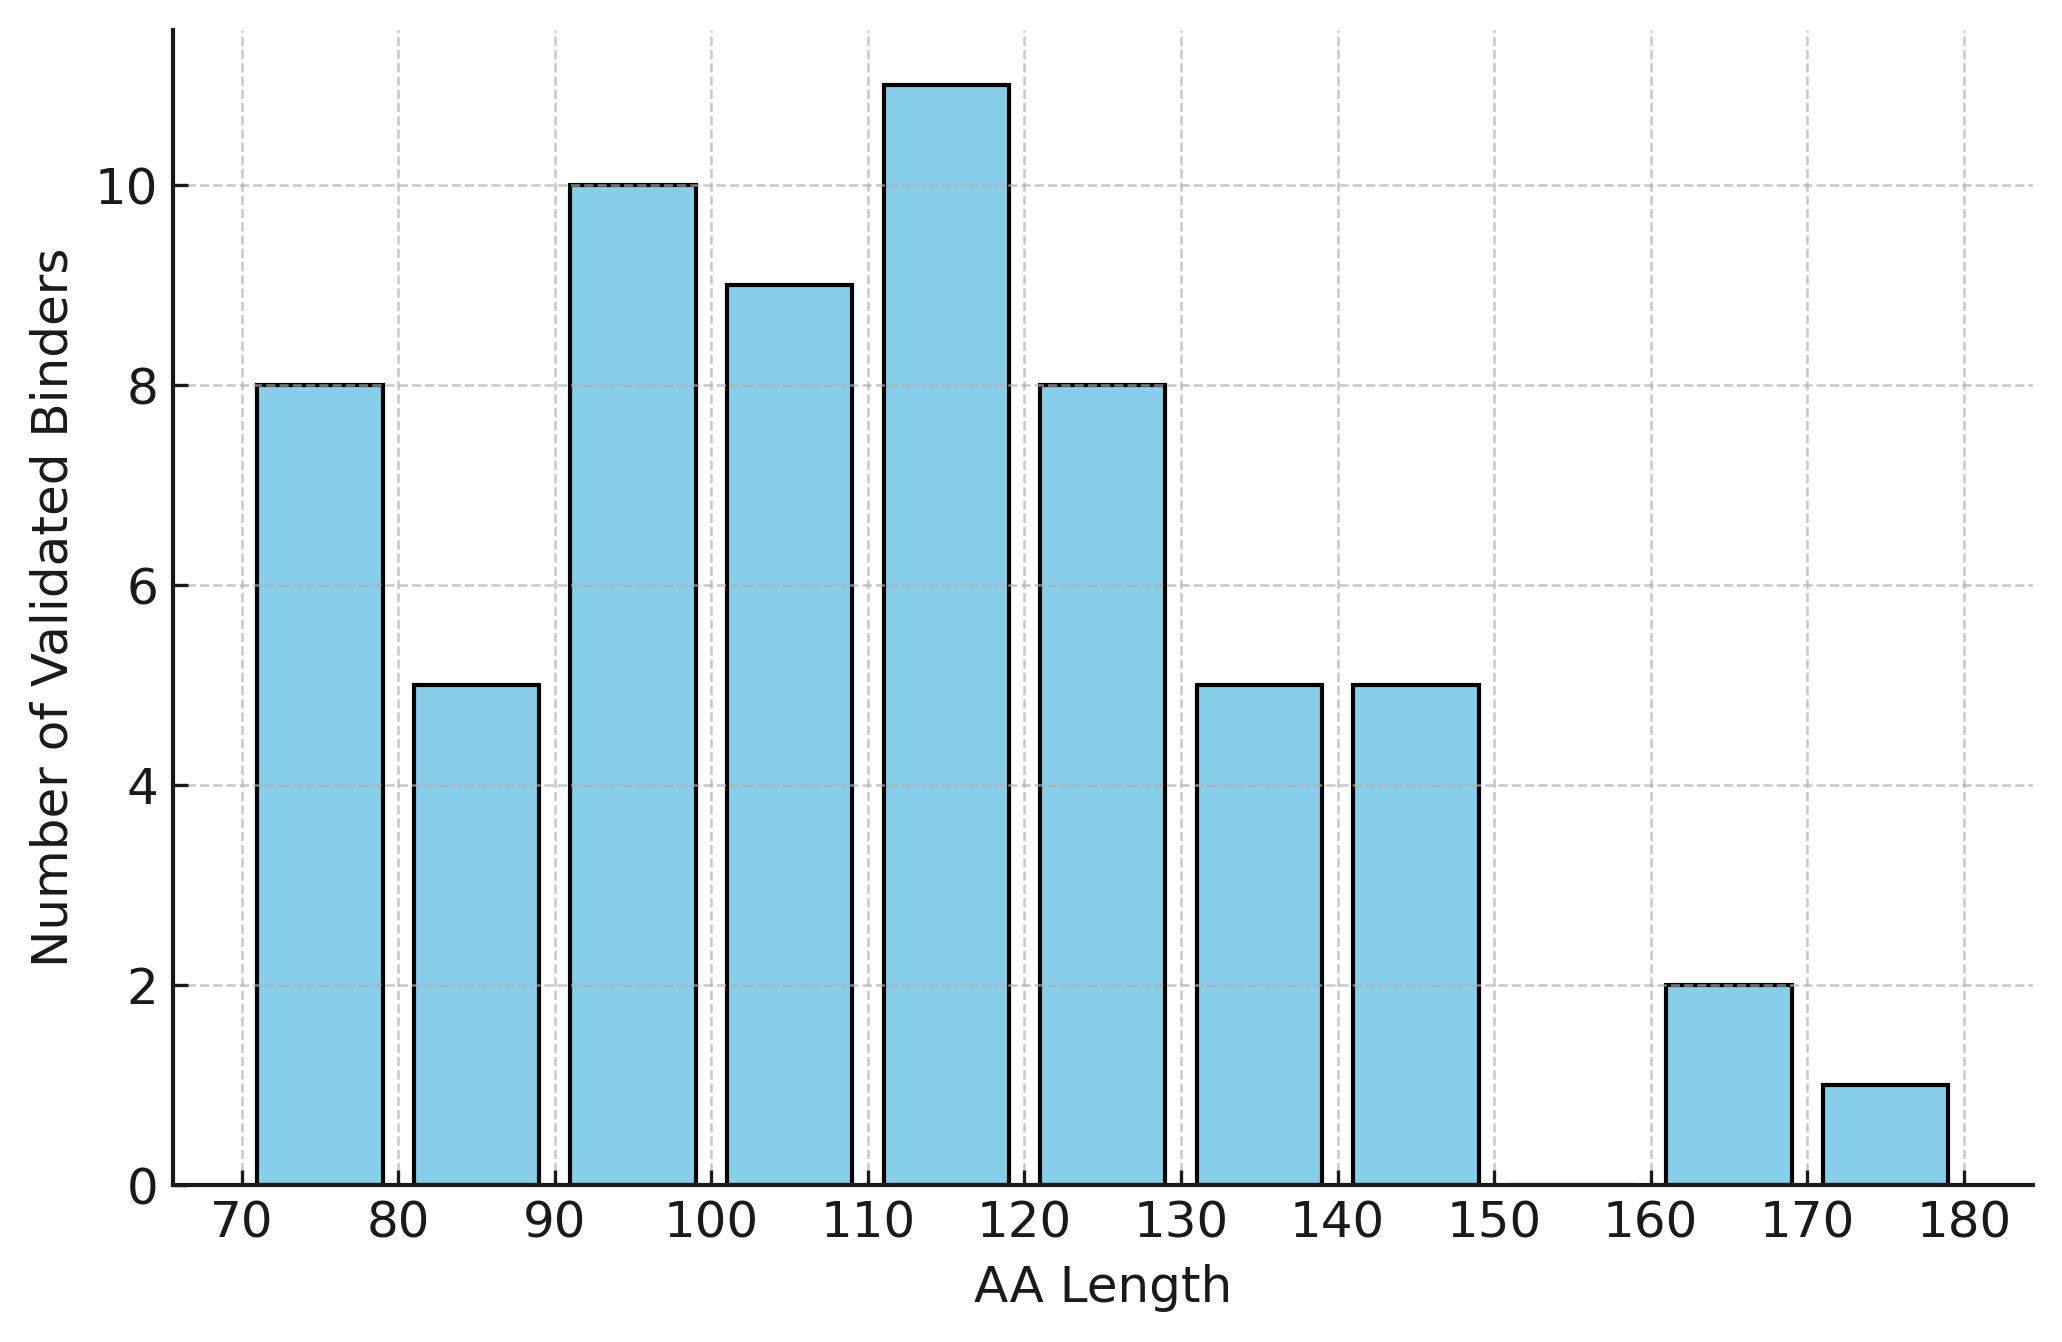
实验验证有结合的binder数目及其与Binder长度的分布如下图所示:
有测定亲和力数值的Binder信息如下:
关于FreeBindCraft功能总结
全面开源
FreeBindCraft不同于BindCraft之处在于去掉了商业收费的PyRosetta,用一套“全开源”组合策略来填补Rosetta 在原流程中的功能空缺,核心思路是:
1.用 GPU 加速的开源物理引擎 OpenMM 替代 Rosetta 的 FastRelax,对复合体做结构松弛,速度提高 2–4 倍;
2.用 MIT 授权的 sc-rs 库计算形状互补(Shape Complementarity),取代 Rosetta InterfaceAnalyzer 的 SC 打分;
3.用 FreeSASA + Biopython 完成表面积/疏水性分析,替换 Rosetta 的界面能量项;
4.结构比对、RMSD 计算等几何操作全部改用 Biopython,彻底去掉 Rosetta 的结构工具依赖;
5.氢键网络评估因预测价值有限,直接舍弃,不再作为强制过滤条件。
实测显示,90%的失败设计在前期已被AlphaFold2筛除,Rosetta能量阈值仅贡献约9%的额外拒绝,因此上述开源替换几乎无损性能。
性能对比
FreeBindCraft 在速度和效率上显著优于传统 BindCraft,运行快近 3 倍,所需轨迹减少 37%,同时保持设计质量和置信度不变。
| 指标 | 传统 BindCraft (PyRosetta) | FreeBindCraft (开源) | 优势 |
|---|---|---|---|
| 接受设计数 | 101 | 101 | 持平 |
| 所需轨迹数 | 144 | 91 | 减少 37%,更高效 |
| 运行时间 | 33.19 小时 | 12.25 小时 | 快 63%,近 3 倍加速 |
| 平均 ipTM | 0.785 | 0.792 | 持平,略优 |
参数说明
Target
靶点蛋白的结构,PDB格式。靶点结构中尽量只保留与Binder结合的链,其他链去除,能缩短设计时间。
Chain
指定靶点结构中的哪些链作为受体与设计的Binder进行结合,多条链用英文逗号分隔,如:A或者A,B
Hotspot
指定结合位点的残基,支持范围符号,多个区域用英文逗号分隔,如1-10,12,15,如果有多条链时,可以在残基前加上链名来指定,如A1-10,A15,B1-20,B26。
注意:
1.当不指定该参数时,默认使用AF2-multimer预测的结合位点。
2.残基编号为pdb文件的uid
Length
指定需设计的Binder长度,可以是固定长度,或长度范围,如10或者10-30。
注意:
- 长度<=30时,会认为是多肽,采用多肽的设计策略;长度>=31时,会认为是小蛋白,采用蛋白设计策略。所以指定长度范围时,不要跨越30,如设置为
29-40时系统会提示错误。 - 长度范围不要设置过大,跨度10个AA比较合适,范围过大时设计耗时很长,一般的长度范围与耗时如下:
Number of Designs
最终设计的Binder数量,默认为10,目前最大支持100,数量越多所需计算时间越长。
不同的Binder长度,设计数量与所需计算时间大致如下:
| Length | Number of Designs | Time(h) |
|---|---|---|
| 65-150 | 100 | ~48 |
| 10 | 10 | ~12 |
| 50 | 10 | ~4 |
| 50 | 100 | ~41 |
| 100 | 10 | ~2 |
| 90-120 | 10 | ~5 |
Flexible
指定靶点结构是否支持柔性,选中表示靶点链在设计中,其骨架坐标允许1–2Å的RMSD变化,以满足与Binder结合时的诱导契合。
结果说明
设计的靶点-Binder复合物结构,最多展示前5个。
所有设计结果的打包文件designs.tar.gz
设计结果的详细打分文件final_design_stats.csv
打分指标及其解释见下表:
| 特征 | 描述 |
|---|---|
| MPNN_score | MPNN序列评分,一般不推荐使用,因为依赖于蛋白质本身 |
| MPNN_seq_recovery | MPNN对原始轨迹的序列恢复率 |
| pLDDT | AF2复合物预测的pLDDT置信度评分,归一化到0-1 |
| pTM | AF2复合物预测的pTM置信度评分,归一化到0-1 |
| i_pTM | AF2复合物预测的接口pTM置信度评分,归一化到0-1 |
| pAE | AF2复合物预测的预测对齐误差,归一化(AF2对比n/31)到0-1 |
| i_pAE | AF2复合物预测的接口预测对齐误差,归一化(AF2对比n/31)到0-1 |
| i_pLDDT | AF2复合物预测的接口pLDDT置信度评分,归一化到0-1 |
| ss_pLDDT | AF2复合物预测的二级结构pLDDT置信度评分,归一化到0-1 |
| Unrelaxed_Clashes | 放松前的接口碰撞数量 |
| Relaxed_Clashes | 放松后的接口碰撞数量 |
| Binder_Energy_Score | 单独binder的Rosetta能量评分 |
| Surface_Hydrophobicity | binder表面疏水性分数 |
| ShapeComplementarity | 接口形状互补性 |
| PackStat | 接口PackStat Rosetta得分 |
| dG | 接口Rosetta dG能量 |
| dSASA | 接口delta SASA(面积大小) |
| dG/dSASA | 接口能量除以接口面积 |
| Interface_SASA_% | 接口覆盖binder表面的比例 |
| Interface_Hydrophobicity | binder接口的疏水性比例 |
| n_InterfaceResidues | 接口残基数量 |
| n_InterfaceHbonds | 接口处的氢键数量 |
| InterfaceHbondsPercentage | 氢键数量占接口面积比例 |
| n_InterfaceUnsatHbonds | 接口处未满足的埋藏氢键数量 |
| InterfaceUnsatHbondsPercentage | 未满足埋藏氢键占接口面积比例 |
| Interface_Helix% | 接口处α螺旋比例 |
| Interface_BetaSheet% | 接口处β折叠比例 |
| Interface_Loop% | 接口处环结构比例 |
| Binder_Helix% | binder结构中α螺旋比例 |
| Binder_BetaSheet% | binder结构中β折叠比例 |
| Binder_Loop% | binder结构中环结构比例 |
| InterfaceAAs | 接口处每种氨基酸的数量 |
| HotspotRMSD | binder相对于原始轨迹的未对齐RMSD,即重新预测的复合物中binder与原始结合位点的偏差 |
| Target_RMSD | 在设计的binder背景下预测的目标RMSD,与输入PDB对比 |
| Binder_pLDDT | 单独预测的binder pLDDT置信度评分 |
| Binder_pTM | 单独预测的binder pTM置信度评分 |
| Binder_pAE | 单独预测的binder预测对齐误差 |
| Binder_RMSD | 单独预测的binder RMSD,与原始轨迹对比 |
以N_开头的特征对应每个AlphaFold模型的统计信息,平均值为所有预测模型的平均。
参考文献
- Pacesa, M. et al. One-shot design of functional protein binders with BindCraft. Nature (2025). DOI:10.1038/s41586-025-09429-6.

