
| 编号 | 440 | |
| 名称 | MD Solvation v2 | |
| 封面 |  | |
| 描述 | 对MD体系加入水盒子和离子。v2新增自主添加金属离子环境功能。 | |
| 标签 |
| |
| 作者 | WECOMPUT | |
| 发布时间 | 2025-02-19 00:00:00 | |
| 参考文献 | GROMACS: High performance molecular simulations through multi-level parallelism from laptops to supercomputers. M. J. Abraham, T. Murtola, R. Schulz, S. Páll, J. C. Smith, B. Hess, E. Lindahl, SoftwareX, 1, (2015), 19-25. DOI: https://doi.org/10.1016/j.softx.2015.06.001 | |
- 简介
- 参数说明
- Receptor Topology
- Receptor GRO
- Receptor ITP
- Ligand GRO
- Ligand ITP
- Ions
- Number of Ions
- Concentration of Ions
- Output Topology
- Output GRO
- Output ITP
- Distance Restraints
- Angle Restraints
- Dihedral Restraints
- Solute Box Type
- Solute Box Distance
- 结果说明
- 参考文献
MD Solvation v2
简介
对MD体系进行溶剂化操作,添加水盒子和离子。
参数说明
Receptor Topology
输入的受体拓扑文件,可由GMX Receptor Parameterization模块生成。
Receptor GRO
输入的受体结构文件,可由GMX Receptor Parameterization模块生成。
Receptor ITP
输入的受体参数(压缩)文件,可由GMX Receptor Parameterization模块生成。
Ligand GRO
输入的配体结构(压缩)文件,可由GMX Ligand Parameterization模块生成。
Ligand ITP
输入的配体参数(压缩)文件,可由GMX Ligand Parameterization模块生成。
Ions
需要添加的离子,支持钠离子NA,钾离子K,氯离子CL,钙离子CA,镁离子MG,锌离子ZN,同时添加多个使用英文冒号:分割,如NA:K:MG
Number of Ions
需要添加的离子数目,添加多种离子时,和Ions参数对应,使用英文冒号:分割,如15:20:30
说明:Number of Ions与Concentration of Ions,选择其中一种输入,不要同时输入
Concentration of Ions
需要添加的离子浓度,单位为mol/L,添加多种离子时,和Ions参数对应,使用英文冒号:分割,如0.15:0.3:0.1
说明:Number of Ions与Concentration of Ions,选择其中一种输入,不要同时输入
Output Topology
输出的体系总的拓扑文件
Output GRO
输出的体系总的结构文件
Output ITP
输出的体系参数的(压缩)文件
Distance Restraints
距离限制,仅当Disre不为no时生效,格式如下所示:
[AtomIndex1] [AtomIndex2] [Type] [Index] [Type] [Low] [Up1] [Up2] [Factor]
其中,AtomIndex1和AtomIndex2为在system.gro的原子编号;Type为施加约束类型,通常设置为1,Type类型见表1;Index是计算顺序;Low、Up1、Up2为原子间限制距离,Low到Up1区间的原子距离是不受限制的,但是不能超过Up2,单位为nm;Factor为因子,将Factor乘以“Disre Force Constant”即为限制力的大小,单位为kJ/mol/nm2。
例如:
10     16      1       0       1      0.0     0.3     0.4     1.0
10     46      1       1       1      0.0     0.3     0.4     1.0
16     22      1       2       1      0.0     0.3     0.4     2.5
表1:GROMACS中三种约束类型对原子对进行限制
| Type Code | 约束类型 | 作用情况 |
|---|---|---|
| 1 | Complex NMR distance restraints | 当Disre Type为ensemble时,即非键相互作用设置为1 |
| 6 | Simple harmonic restraints | 当Disre Type为simple时,即分子内成键相互作用设定,可设为6或者10. |
| 10 | Piecewise linear/harmonic restraints | 当Disre Type为simple时,即分子内成键相互作用设定,可设为6或者10 |
Angle Restraints
角度限制是两对原子间角度的限制,仅当Disre不为no时生效,格式如下所示:
[AtomIndex1] [AtomIndex2] [AtomIndex3] [AtomIndex4] [Type] [Theta0] [Force Constant] [Multiplicity]
其中,AtomIndex1-AtomIndex2是第一对原子编号;AtomIndex3-AtomIndex4为第二对原子编号;Type在这里无用,定义为1即可;Theta0为约束的角度,单位为deg;Force Constant为约束力常数,单位为kJ/mol;Multiplicity为多重度。
例如
2642 2643 2635 2652 1 67.0 1500 1
Dihedral Restraints
二面角限制,仅当Disre不为no时生效,格式如下所示:
[AtomIndex1] [AtomIndex2] [AtomIndex3] [AtomIndex4] [Type] [Label] [Phi] [dPhi] [KFactor] [Power]
其中,AtomIndex1-AtomIndex4为组成二面角的原子编号;Type为约束类型函数,总是为1;Label无效;Phi为参考角,dPhi为超出参考角的角度值,单位为deg;KFactor为因子,将KFactor乘以“Disre Force Constant”即为限制力的大小,单位为 kJ/mol/rad2;Power无效。
例如:
2642 2643 2635 2652 1 67.0 1500 1
约束势函数如下所示:
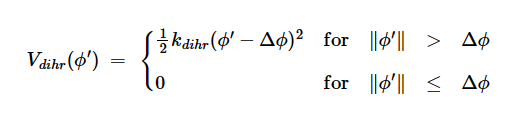
其中,Φ’为参考角Phi,ΔΦ为超出参考角的值dPhi,K_dihr为限制力的大小KFactor。
Solute Box Type
控制溶剂盒子的几何形状。
- cubic:立方体盒
- triclinic:一般三斜盒
- dodecahedron:近似球形、体积更小。通常用于蛋白或小分子体系,因为它能在保证同样最小距离的前提下,减少约 30% 的水分子数,节约计算量。
- octahedron:八面体盒
Solute Box Distance
体系中分子表面到盒子边界的最小距离(单位 nm)
结果说明
输出结果包括:
| 输出文件名称 | 说明 |
|---|---|
| system.gro | 体系的分子坐标文件 |
| system_itp.tar.gz | 体系平衡模拟时固定原子位置所施加的力 |
| system.top | 体系的拓扑文件 |
| index.ndx | GROMACS 生成的索引文件,定义体系中原子或残基的分组信息(index groups),用于后续分析或计算时选择特定原子集合 |
参考文献
GROMACS: High performance molecular simulations through multi-level parallelism from laptops to supercomputers. M. J. Abraham, T. Murtola, R. Schulz, S. Páll, J. C. Smith, B. Hess, E. Lindahl, SoftwareX, 1, (2015), 19-25. DOI: 10.1016/j.softx.2015.06.001

