
| 编号 | 433 | |
| 名称 | Mutation Energy of Stability (Pythia) | |
| 封面 |  | |
| 描述 | 基于自监督图神经网络预测突变对蛋白稳定性影响。 | |
| 标签 |
| |
| 作者 | Jinyuan Sun | |
| 发布时间 | 2025-02-10 10:28:28 | |
| 参考文献 | Jinyuan Sun, Tong Zhu, Yinglu Cui, Bian Wu, Structure-based self-supervised learning enable ultrafast protein stability prediction upon mutation, The Innovation, Volume 6, Issue 1, 2025,100750, ISSN 2666-6758 | |
- 简介
- 参数说明
- Structure PDB
- Chain
- Numbering Type
- TopN
- Output
- Output_fmt
- Output_Chain_Seq
- Output_Cpx_Seq
- 结果说明
- 参考文献
Mutation Energy of Stability (Pythia)
简介
该模块基于Pythia模型实现,该模型是一种针对零样本 ∆∆G 预测量身定制的自监督图神经网络。
蛋白质突变效应预测是解码分子进化机制、优化蛋白质工程改造的关键物理量。然而,传统预测方法面临两大挑战:一是基于物理力场的计算方法(如自由能微扰)计算复杂度高,难以满足大规模筛选需求;二是依赖于实验数据的监督学习方法易受训练集偏差影响,泛化能力受限。
为了应对这些问题,研究团队提出了Pythia框架,它结合了图神经网络与注意力机制,能够直接从蛋白质的三维结构中学习氨基酸之间的相互作用。通过这种“零监督”预训练策略,Pythia突破了传统方法对标记数据的依赖,成功捕捉了蛋白质折叠过程中隐藏的物理化学约束规律。
Pythia的模型架构采用了将蛋白质局部结构转化为k近邻图的方式,每个氨基酸作为节点,通过欧几里得距离连接其32个最近的氨基酸。节点的特征包括氨基酸类型以及主链的二面角,边的特征则涉及主链原子之间的距离、序列位置和链信息。通过消息传递神经网络(MPNN)架构,Pythia可以高效地更新每个氨基酸节点的信息,并对突变的稳定性变化进行准确预测。
与传统的基于物理力场的方法相比,Pythia能够在单核计算中实现每分钟预测约50,000个突变,速度提升了5个数量级。其在标准测试集S2648上的Spearman相关系数为0.616,Pearson相关系数为0.598,表现优于现有的所有对比模型。这一进展为大规模蛋白质序列空间扫描提供了强大的计算支持,能够处理多达2600万个高质量蛋白质结构数据,显著加深了我们对蛋白质序列空间的理解。
在实验验证中,Pythia表现出了比传统能量函数方法高出一倍的成功率,充分证明了其在实际应用中的可靠性。同时,Pythia的可解释性也为蛋白质工程提供了宝贵的生物学见解,使其更易于应用于复杂的蛋白质工程任务。
模型架构:Pythia将蛋白质局部结构转换为k近邻图,其中每个氨基酸作为一个节点,并通过欧几里得距离连接其32个最近的氨基酸。节点的特征包括氨基酸类型和主链的二面角(φ、ψ、ω),边的特征包括主链原子之间的距离、序列位置和链信息。
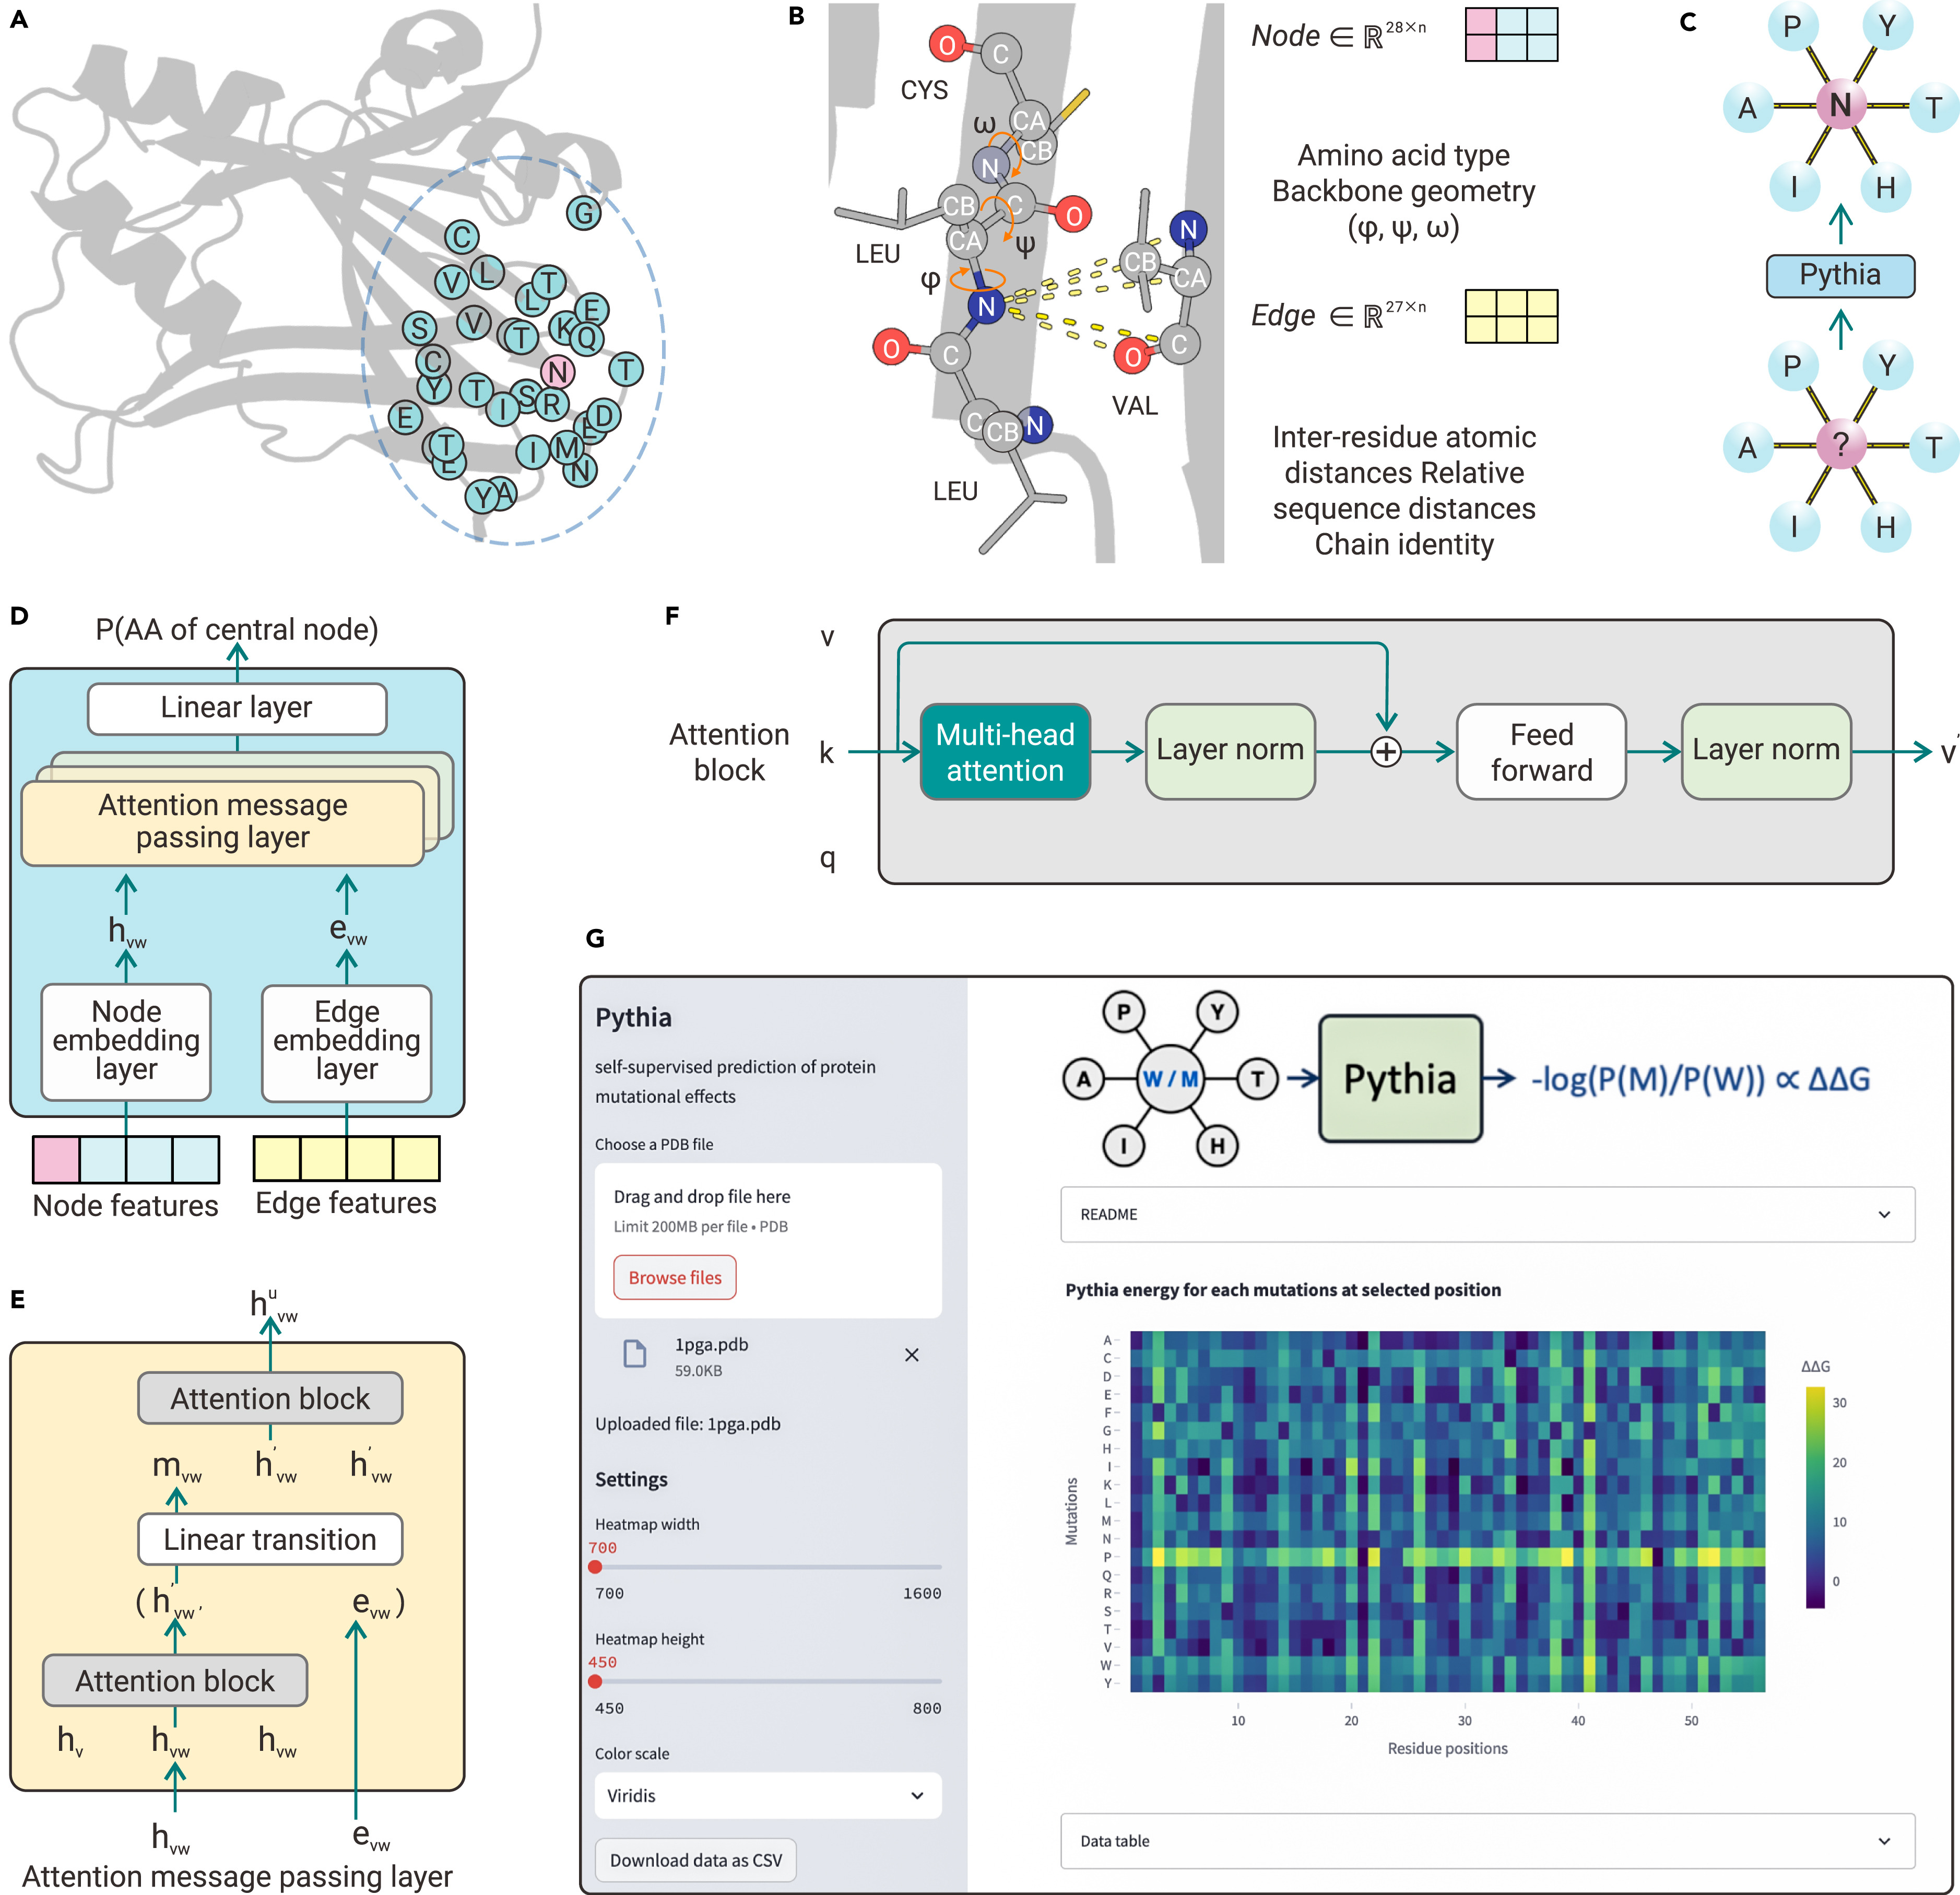
训练目标:Pythia的训练目标是预测中心节点的自然氨基酸类型,使用来自节点和边的信息。
消息传递神经网络(MPNN):Pythia采用消息传递神经网络(MPNN)架构,具体为带有注意力机制的消息传递层(AMPL)。在每个AMPL层中,顶点表示通过注意力块更新,然后与边表示连接以派生消息表示,最终通过另一个注意力块进一步细化节点表示。
损失函数:通过估计特定位置处每个氨基酸的概率来实现ΔΔG的预测。
在与其他自监督预训练模型和基于力场的方法的比较基准中,Pythia以极高的相关性超越其他同类算法,同时以最少的参数运行,使得计算速度显着加快,高达105倍。Pythia的功效通过其在预测柠檬烯环氧水解酶 (LEH) 的热稳定突变中的应用得到证实,实验成功率显着提高。
S2648数据集上的性能:Pythia在S2648数据集上的Spearman相关系数为0.616,Pearson相关系数为0.598,优于所有测试的模型。
S669数据集上的性能:在S669数据集上,Pythia的Spearman相关系数为0.66,在所有评估的方法中表现最佳。
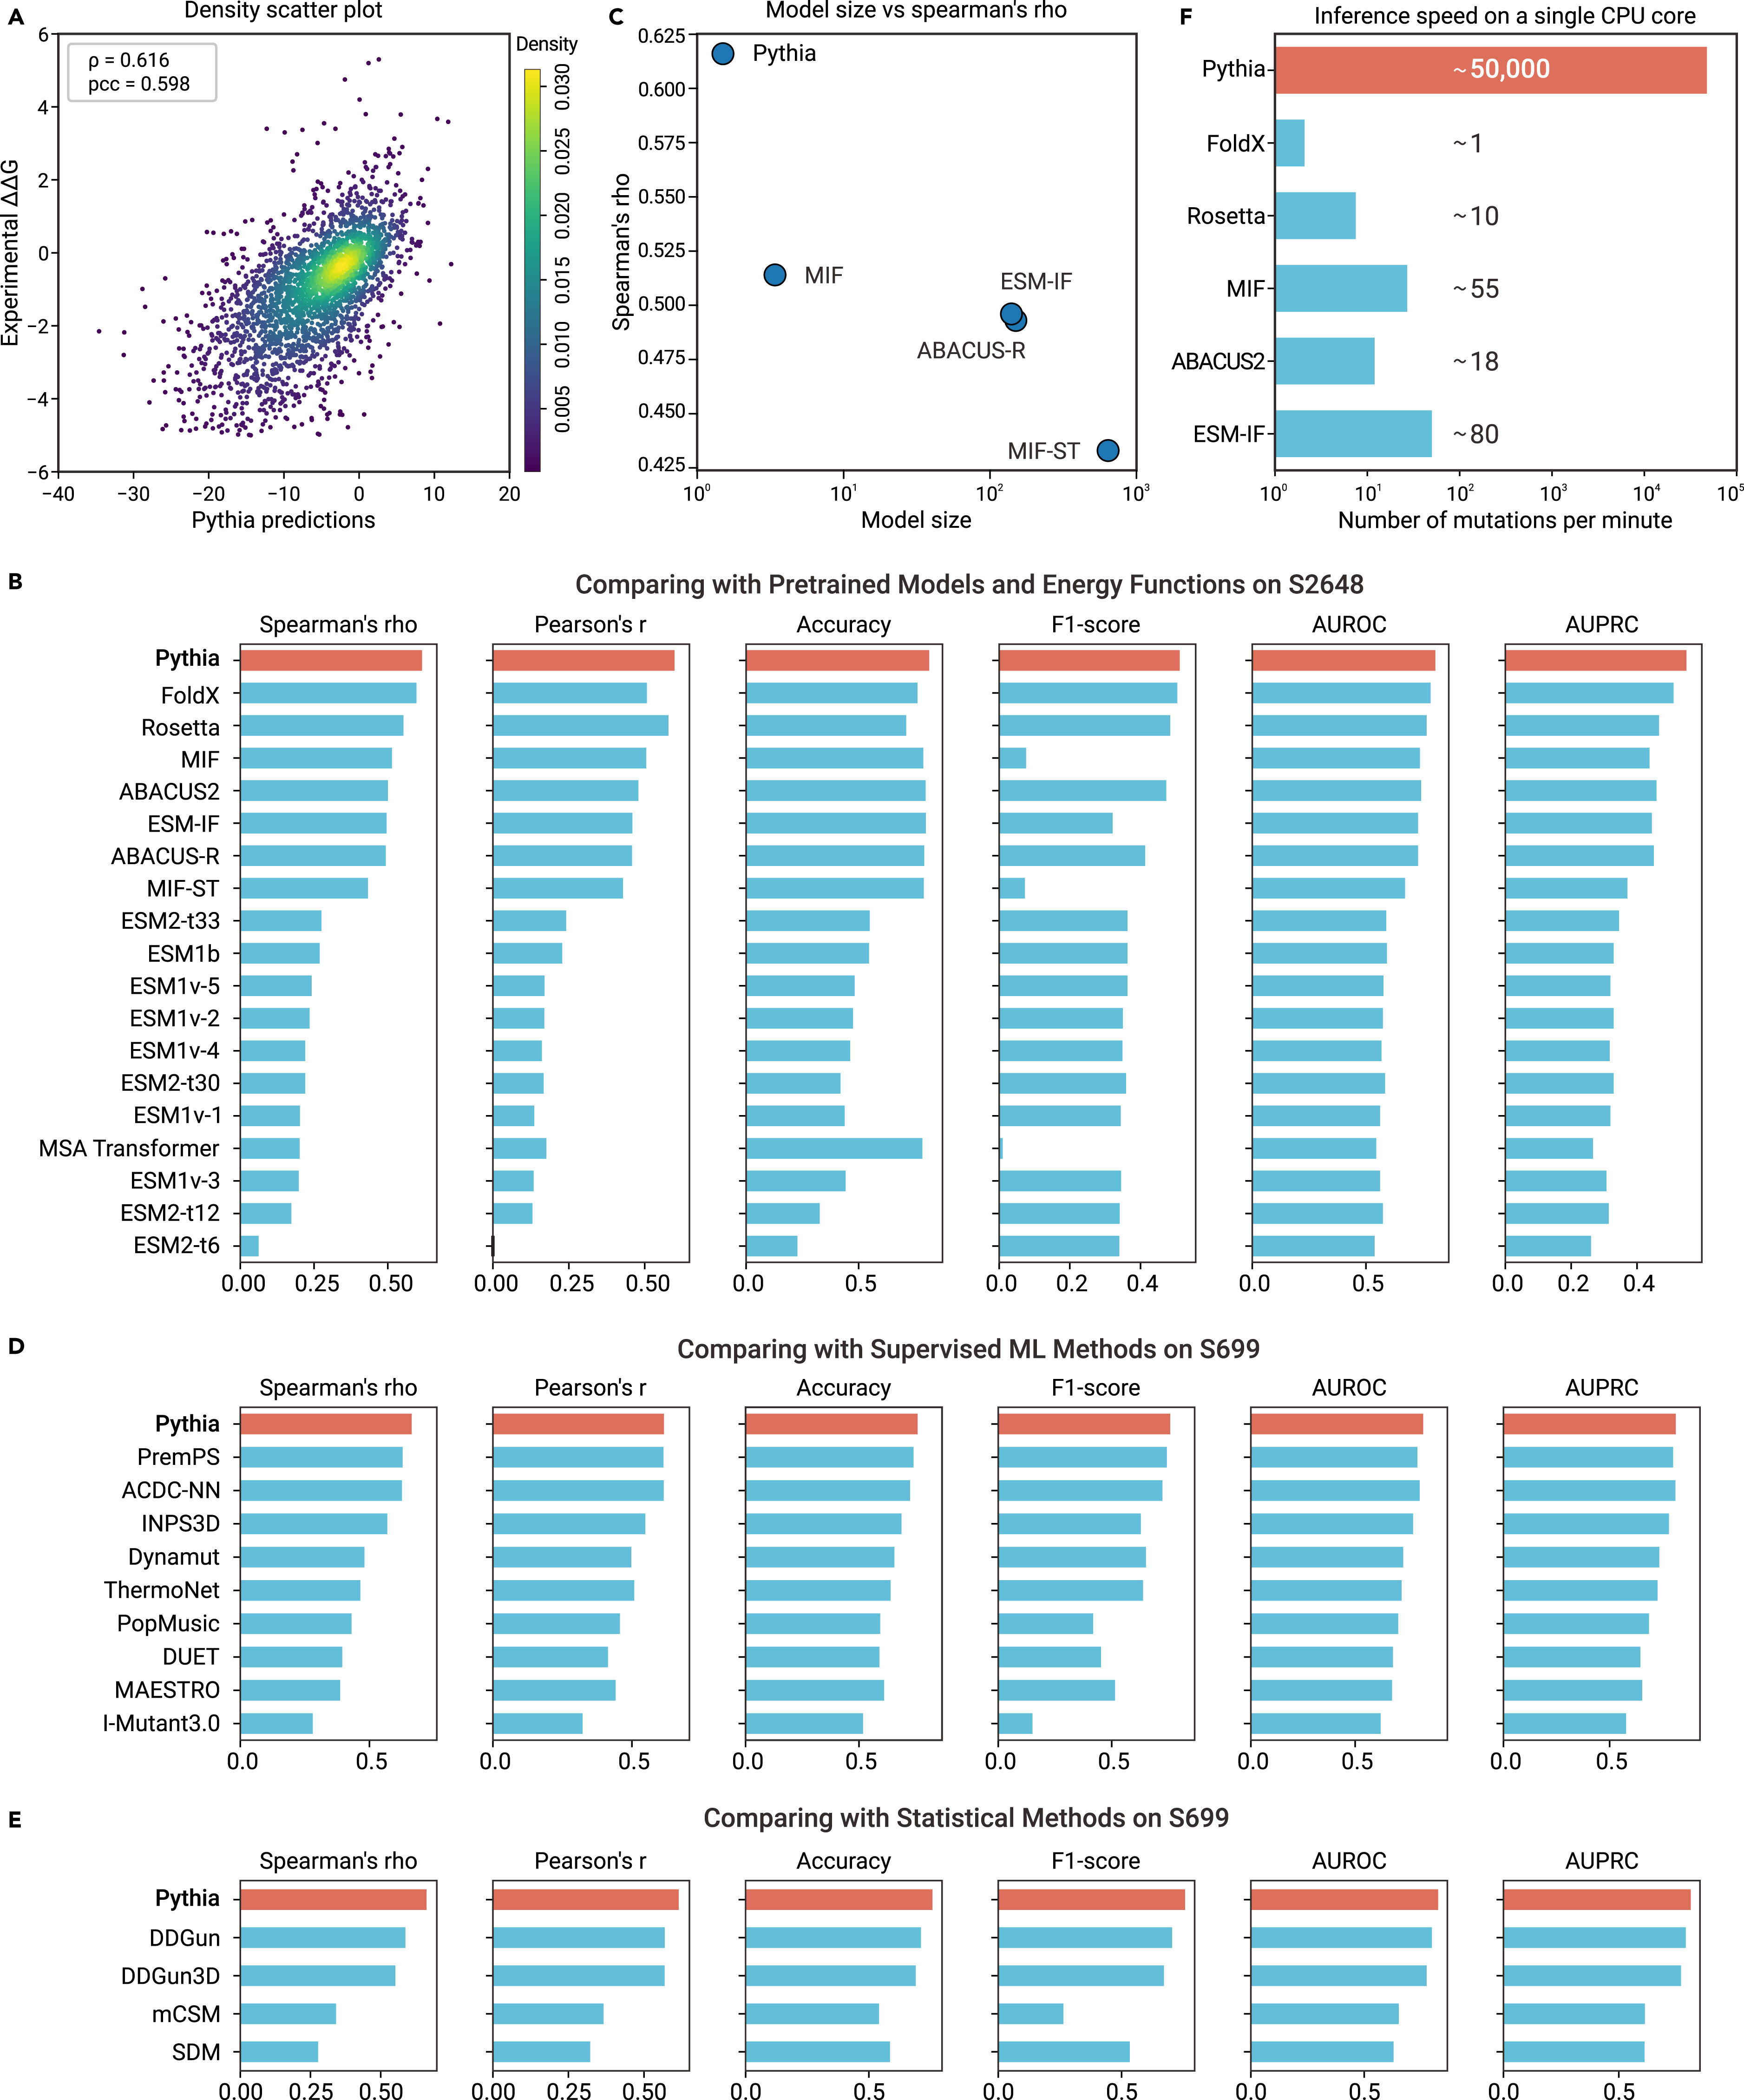
大规模数据集上的性能:在一个包含约100万个突变的百万级数据集上,Pythia的Spearman相关系数为0.602,Pearson相关系数为0.633,AUROC为0.83,AUPRC为0.88。
计算速度:Pythia的计算速度比传统的力场方法快105倍,能够在20秒内完成S2648数据集的计算,单核速度约为50,000个突变/分钟。
参数说明
Structure PDB
蛋白结构文件,PDB格式。不支持含有非标准氨基酸的蛋白。
Chain
指定要突变扫描的链名,可多链,用英文逗号分隔,如:A,B,默认为空,表示全部链都扫描。
Numbering Type
抗体编号规则,支持Kabat, Chothia和IMGT,默认为Kabat。
TopN
指定输出能量最优的前N个突变对应的序列,默认为100。
Output
输出文件名称,默认mutation_energy.csv。
Output_fmt
特定格式化的输出文件名称,默认mutation_energy_fmt.csv。
Output_Chain_Seq
输出TopN对应的突变链的序列,默认为mutant_seqs.fasta。
Output_Cpx_Seq
输出TopN对应的复合物序列,复合物中各链之间用分号:分隔(Boltz2结构预测的批量模式),默认为mutant_seqs_complex.fasta。
备注:当前24GB的GPU显存支持计算的残基数量在2000个左右。
结果说明
输出mutation_energy.csv结果文件,包含以下信息:
| 字段名称 | 说明 |
|---|---|
| Chain | 链名称,如:'A’表示A链 |
| Mutation | 单点突变信息,如:'G1A’表示该链中,残基位置编号为1的残基甘氨酸G,突变为丙氨酸A,残基位置编号从1开始按顺序编号(非PDB文件中的残基序号) |
| Energy | 突变对应的能量变化,负值表示突变使得体系能量降低,体系变得更稳定。负得越多表示稳定性提升越多 |
输出mutation_energy_fmt.csv结果文件,包含如下信息:
| 字段名称 | 说明 |
|---|---|
| Chain | PDB结构中的链名称 |
| WT | PDB结构中的初始AA |
| Pos | AA位置编号,从1开始 |
| Consensus | 该位置出现能量最优的AA |
| L,A,G,V… | 该位置每种AA对应的能量变化值,变化值为负时,表示更稳定,负得越多,越稳定 |
输出结果对应的热图mutation_energy_[chain].png
输出TopN对应的突变链的序列mutant_seqs.fasta。
输出TopN对应的复合物序列,复合物中各链之间用冒号:分隔(Boltz2结构预测的批量模式)mutant_seqs_complex.fasta。
参考文献
- Jinyuan Sun, Tong Zhu, Yinglu Cui, Bian Wu, Structure-based self-supervised learning enables ultrafast protein stability prediction upon mutation, The Innovation, Volume 6, Issue 1, 2025, 100750, ISSN 2666-6758, DOI: 10.1016/j.xinn.2024.100750

