
使用
模块信息
介绍文档
| 编号 | 243 | |
| 名称 | Protein FEP | |
| 封面 |  | |
| 描述 | 基于唯信计算自主研发的Protein FEP算法,实现了蛋白稳定性与蛋白复合物亲和力的相对结合自由能计算,能用于判断单点突变对蛋白稳定性、蛋白复合物结合亲和力的影响。 | |
| 标签 |
| |
| 作者 | WECOMPUT | |
| 发布时间 | 2023-01-23 00:00:00 | |
| 参考文献 | ||
目录导航
- 简介
- 基准测试
- AlphaFEP技术特点
- 参数说明
- Single-point Mutation模式
- PDB File
- Mutation
- Type
- Chain
- Multipoint Mutation模式
- PDB File
- Mutation List
- 结果说明
- 参考文献
Protein FEP
简介
Protein FEP是基于唯信计算自主研发的基于蛋白的自由能微扰算法AlphaFEP,实现了更高效、更精确的蛋白稳定性与蛋白复合物亲和力的相对结合自由能计算,能用于判断单点突变对蛋白稳定性、蛋白复合物结合亲和力的影响。
基准测试
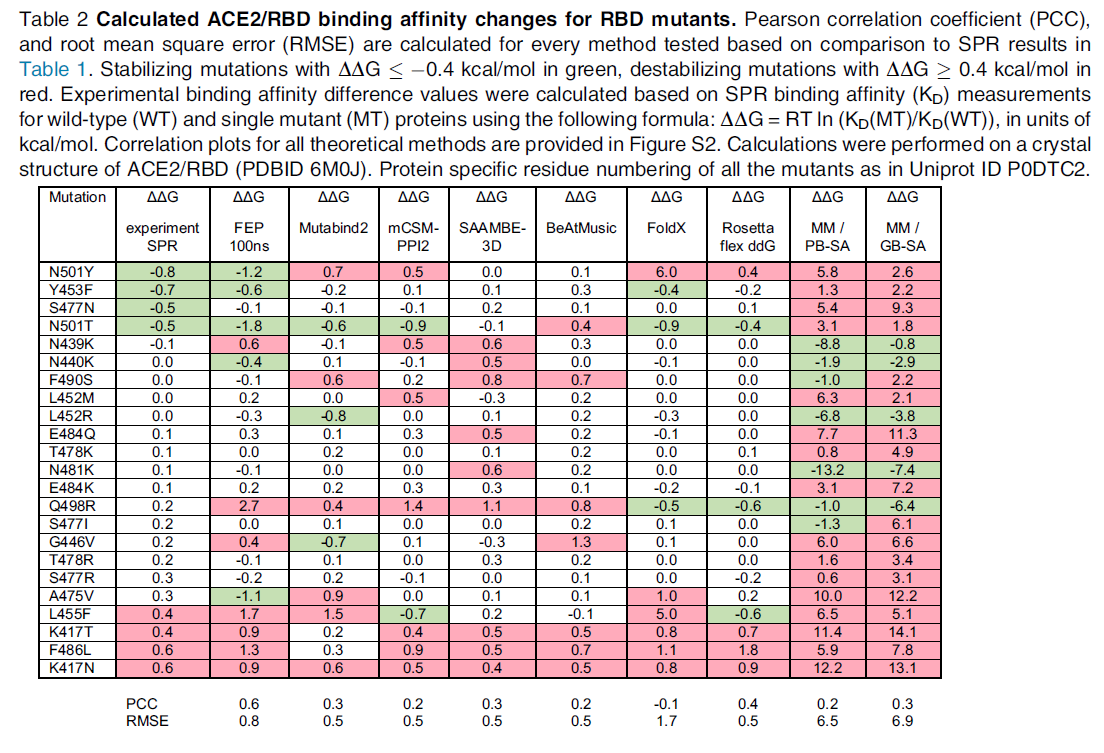
众多文献报道,FEP方法相比于半经验方法、机器学习方法及GB/PBSA等自由能计算方法,精度更高(例如 http://dx.doi.org/10.1016/j.jmb.2023.168187,见下图,其中PCC代表预测值与SPR实验值的相关性,越高越好)。
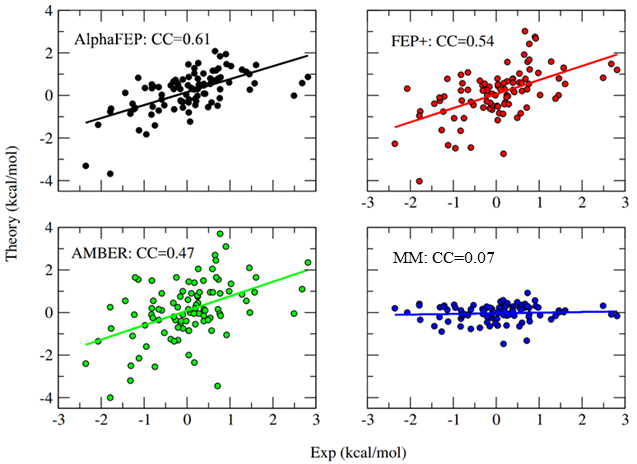
唯信开发的AlphaFEP算法媲美已知的FEP方法,例如Schrodinger的FEP+,并大幅超越其他经典的非FEP方法。下图:结合自由能的预测值与实测值的相关性。
AlphaFEP技术特点
- 独特的自适应混合采样方法,允许分子构象在不同计算窗口之间跳跃,且通过随机逼近法实现自由能调整,进而保证每个窗口采样数分布最优,可在有限模拟时间内实现更多构象采样,采样效率相较同类方法提升一个数量级,提高了计算的精度和重现性。
- 改进的自由能计算MBAR方法:DC-MBAR,以基于多态模拟采样的数据来预测自由能。首先计算任意两个炼金态之间的重叠,并将那些具有足够重叠的状态定义为相邻状态。与传统的MBAR方法(一次使用所有数据计算每个状态的自由能)不同,DC-MBAR专注于预测相邻状态之间的自由能变化。为了准确地估计自由能变化,MBAR方程中包括与两个相邻状态重叠且大于定义阈值的其他状态。在特定阈值下,DC-MBAR预测的自由能非常接近传统MABR方法计算的自由能。此外,DC-MBAR方案可以减少计算和存储成本。DC-MBAR方法的一个重要特征是线性缩放,这意味着随着状态数的变化,CPU时间是一条直线关系。由于基于对的计算是相互独立且可并行的,因此可以利用HPC群集上所有可访问的CPU内核,这使DC-MBAR策略更加有效。
参数说明
Single-point Mutation模式
PDB File
蛋白的结构文件,PDB格式
Mutation
指定单点突变的位置(如:S52K,S代表野生型氨基酸,52表示该氨基酸在蛋白PDB文件中的索引值,K代表突变后的氨基酸)
Type
指定单点突变类型:稳定性(S)或者结合亲和力(B)
Chain
指定单点突变所在的链名称
Multipoint Mutation模式
PDB File
蛋白的结构文件,PDB格式
Mutation List
多点突变列表文件(.txt),例如:
L28E,H
K30T,H
其中,“L”和“K”是WT;“28”和“30”是PDB文件中的残基ID;“E”和“T”是突变;“H”代表残基的链名。
注意:
- 建议同链多点突变,异链时采样过程不稳定,易出错。
- 多点突变只支持结合亲和力(B)类型的计算。
- 当前突变残基数量不要超过3个,否则计算精度大幅降低
结果说明
输出结果文件为result.txt,包含信息如下:
| 字段名称 | 说明 |
|---|---|
| ligand dG | 配体自由能 |
| complex dG | 复合物自由能 |
| final ddG | 最终突变引起的自由能(结合自由能或折叠自由能)变化,单位为kcal/mol,负值表示蛋白更稳定或结合更强,反之亦然。 |
参考文献
Jia X, Ge H, Mei Y. Free energy change estimation: The Divide and Conquer MBAR method. J Comput Chem. 2021; 42: 1204–1211. https://doi.org/10.1002/jcc.26533

